Forscher der Universität Jena haben ein KI-Verfahren entwickelt, das Retentionszeiten präziser vorhersagt. So lassen sich Analysen besser planen, auch für neue Systeme und unbekannte Substanzen. Das Tool steht online zum Download zur Verfügung.
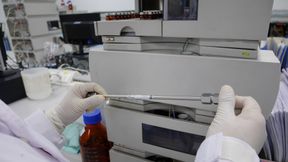
Retentionszeiten besser vorhersagen: ein neues KI-Modell soll helfen. Der Link zum Programm der Forschungsgruppe aus Jena findet sich am Ende dieses Beitrags. (Symbolbild)
(Bild: khaw – stock.adobe.com)
Ob in der Wirkstoffsuche, der Umweltanalytik oder der Metabolomik: In all diesen komplexen biologischen Matrices geht es um die Suche nach den enthaltenen Molekülen. Forschende der Friedrich-Schiller-Universität Jena haben gemeinsam mit Partnern vom Helmholtz-Zentrum München und der Technischen Universität München nun ein KI-Verfahren für die Flüssigchromatographie entwickelt, das Retentionszeiten kleiner Moleküle zuverlässiger vorhersagen kann.
Gerade in biologischen Proben wie Blut, Zellmaterial oder Bakterienkulturen ist die Komplexität der Probe oft eine Hürde für die saubere Analytik. Während DNA und Proteine heute mit etablierten Verfahren vergleichsweise gut analysiert werden können, ist die Vielfalt kleiner Moleküle — so genannter Metabolite — besonders groß. Zu ihnen gehören Stoffwechselprodukte, Naturstoffe, Gifte, Abbauprodukte und viele Arzneistoffe.
Tipps & Tricks für Ihren Alltag im Labor
Der Praxistag HPLC ist der Treffpunkt für Labormitarbeiter, Laborleiter und Anwendungsexperten aus Industrie und Forschung, um gemeinsam über die Hochleistungsflüssigchromatographie zu diskutieren, sich auf den neuesten Stand zu bringen und Anregungen für den täglichen Umgang mit HPLC-Systemen und ihren Komponenten zu erhalten. Der nächste Praxistag findet am 28. und 29. Oktober 2026 in Fürstenfeldbruck (München) statt.
„Die Schwierigkeit besteht darin, dass Retentionszeiten stark von den experimentellen Bedingungen abhängen: von der verwendeten Säule, dem Lösungsmittel, dem Gradienten, dem pH-Wert, der Temperatur und sogar von scheinbar kleinen technischen Änderungen“, sagt der Bioinformatiker Prof. Dr. Sebastian Böcker, der die Studie geleitet hat. „Wird etwa ein Schlauch im Gerät ausgetauscht oder ist ein neuer Schlauch etwas länger als der alte, können sich die gemessenen Zeiten deutlich verschieben.“
Bisherige Modelle mussten häufig mit Daten aus genau dem Messsystem trainiert oder nachjustiert werden, auf dem sie später Vorhersagen machen sollten. In der Praxis bedeutet das: Forschende müssten zunächst zahlreiche Standardsubstanzen messen, bevor sie das Modell sinnvoll einsetzen können. Das ist aufwendig, teuer und für viele Anwendungen schlicht nicht möglich.
Der neue Ansatz aus Böckers Team ist nicht auf ein System beschränkt, sondern kann Vorhersagen selbst für neue Systeme und unbekannte Moleküle machen. Die Methode fokussiert sich dabei auf die am häufigsten verwendete Art von Flüssigchromatographie, den „Reversed-phase“-Modus, und arbeitet in zwei Schritten:
Im ersten Schritt berechnet ein maschinelles Lernmodell für ein Molekül einen „Retention Order Index“. Dieser Index beschreibt nicht unmittelbar eine Zeit, sondern die Position eines Moleküls in der erwarteten Abfolge der Retentionsordnung.
Im zweiten Schritt wird dieser Index mithilfe weniger bekannter Referenzpunkte auf konkrete Retentionszeiten übertragen.
An der Entwicklung war maßgeblich Fleming Kretschmer beteiligt, der im Rahmen seiner Promotion an dem Verfahren gearbeitet hat und Co-Erstautor des Papers ist. „Ein zentrales Ergebnis unserer Arbeit ist, dass unsere Methode andere Ansätze übertrifft, die im Gegensatz zu unserer erst aufwendig auf dem Zielsystem trainiert werden müssen“, betont Kretschmer. „Unser Ansatz ermöglicht also präzise Vorhersagen out-of-the-box auch für neue Systeme.“
Tool für Retentionszeit-Vorhersage online verfügbar
Der Ansatz kann überall dort helfen, wo unbekannte kleine Moleküle identifiziert werden sollen. In der Naturstoffforschung etwa suchen Forschende nach Substanzen aus Bakterien, Pilzen oder Pflanzen, die als neue Antibiotika, Krebsmedikamente oder Wirkstoffe gegen andere Krankheiten infrage kommen. Auch in der Umweltanalytik, Lebensmittelchemie oder pharmazeutischen Forschung stellt sich immer wieder dieselbe Frage: Was ist in einer komplexen Probe enthalten — und passt die gemessene Retentionszeit zu der vermuteten chemischen Struktur?
Das neue Tool mit dem Namen „2-step“ ist als Webanwendung verfügbar sowie als Softwarepaket. Nach Einschätzung der Forschenden kann die Methode künftig in viele Analyseprogramme integriert werden und so automatisch von Laboren genutzt werden, die mit Flüssigchromatographie und Massenspektrometrie arbeiten.
Es ist für uns eine Selbstverständlichkeit, dass wir verantwortungsvoll mit Ihren personenbezogenen Daten umgehen. Sofern wir personenbezogene Daten von Ihnen erheben, verarbeiten wir diese unter Beachtung der geltenden Datenschutzvorschriften. Detaillierte Informationen finden Sie in unserer Datenschutzerklärung.
Einwilligung in die Verwendung von Daten zu Werbezwecken
Ich bin damit einverstanden, dass die Vogel Communications Group GmbH & Co. KG, Max-Planckstr. 7-9, 97082 Würzburg einschließlich aller mit ihr im Sinne der §§ 15 ff. AktG verbundenen Unternehmen (im weiteren: Vogel Communications Group) meine E-Mail-Adresse für die Zusendung von redaktionellen Newslettern nutzt. Auflistungen der jeweils zugehörigen Unternehmen können hier abgerufen werden.
Der Newsletterinhalt erstreckt sich dabei auf Produkte und Dienstleistungen aller zuvor genannten Unternehmen, darunter beispielsweise Fachzeitschriften und Fachbücher, Veranstaltungen und Messen sowie veranstaltungsbezogene Produkte und Dienstleistungen, Print- und Digital-Mediaangebote und Services wie weitere (redaktionelle) Newsletter, Gewinnspiele, Lead-Kampagnen, Marktforschung im Online- und Offline-Bereich, fachspezifische Webportale und E-Learning-Angebote. Wenn auch meine persönliche Telefonnummer erhoben wurde, darf diese für die Unterbreitung von Angeboten der vorgenannten Produkte und Dienstleistungen der vorgenannten Unternehmen und Marktforschung genutzt werden.
Meine Einwilligung umfasst zudem die Verarbeitung meiner E-Mail-Adresse und Telefonnummer für den Datenabgleich zu Marketingzwecken mit ausgewählten Werbepartnern wie z.B. LinkedIN, Google und Meta. Hierfür darf die Vogel Communications Group die genannten Daten gehasht an Werbepartner übermitteln, die diese Daten dann nutzen, um feststellen zu können, ob ich ebenfalls Mitglied auf den besagten Werbepartnerportalen bin. Die Vogel Communications Group nutzt diese Funktion zu Zwecken des Retargeting (Upselling, Crossselling und Kundenbindung), der Generierung von sog. Lookalike Audiences zur Neukundengewinnung und als Ausschlussgrundlage für laufende Werbekampagnen. Weitere Informationen kann ich dem Abschnitt „Datenabgleich zu Marketingzwecken“ in der Datenschutzerklärung entnehmen.
Falls ich im Internet auf Portalen der Vogel Communications Group einschließlich deren mit ihr im Sinne der §§ 15 ff. AktG verbundenen Unternehmen geschützte Inhalte abrufe, muss ich mich mit weiteren Daten für den Zugang zu diesen Inhalten registrieren. Im Gegenzug für diesen gebührenlosen Zugang zu redaktionellen Inhalten dürfen meine Daten im Sinne dieser Einwilligung für die hier genannten Zwecke verwendet werden. Dies gilt nicht für den Datenabgleich zu Marketingzwecken.
Recht auf Widerruf
Mir ist bewusst, dass ich diese Einwilligung jederzeit für die Zukunft widerrufen kann. Durch meinen Widerruf wird die Rechtmäßigkeit der aufgrund meiner Einwilligung bis zum Widerruf erfolgten Verarbeitung nicht berührt. Um meinen Widerruf zu erklären, kann ich als eine Möglichkeit das unter https://contact.vogel.de abrufbare Kontaktformular nutzen. Sofern ich einzelne von mir abonnierte Newsletter nicht mehr erhalten möchte, kann ich darüber hinaus auch den am Ende eines Newsletters eingebundenen Abmeldelink anklicken. Weitere Informationen zu meinem Widerrufsrecht und dessen Ausübung sowie zu den Folgen meines Widerrufs finde ich in der Datenschutzerklärung, Abschnitt Redaktionelle Newsletter.